二类医疗器械经营许可证办理条件及二类医疗器械的研发概述
一、二类医疗器械经营许可证办理条件
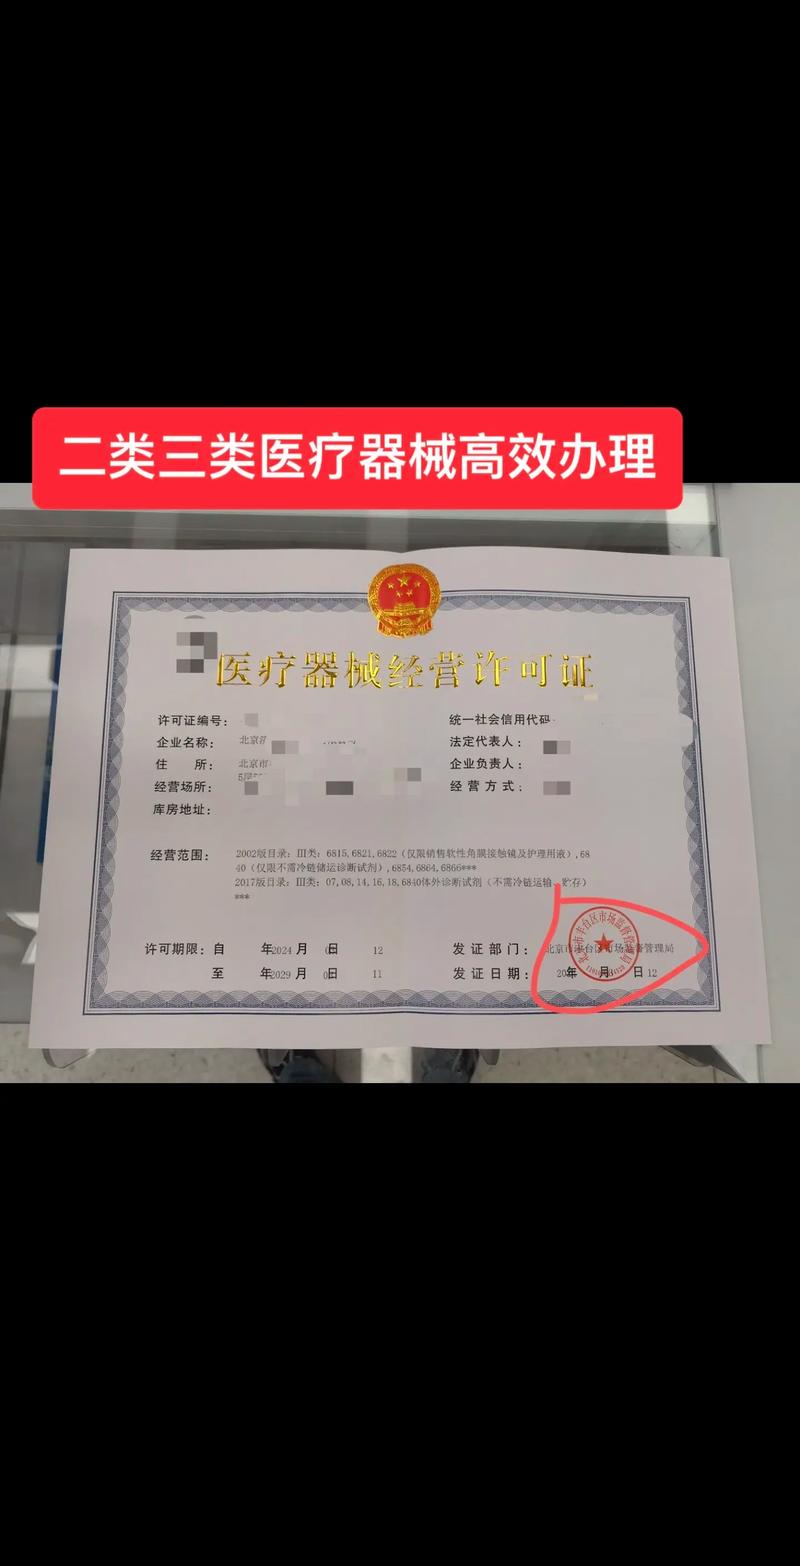
二类医疗器械是指具有中度风险,需要严格控制管理以保证其安全、有效的医疗器械。根据《医疗器械监督管理条例》和《医疗器械经营监督管理办法》,从事二类医疗器械经营的企业应当向所在地设区的市级市场监督管理部门备案(注:部分情形下仍实行许可管理,但现行法规已调整为备案为主,实际办理时请以最新规定为准)。若按传统许可证办理条件,主要包括以下方面:
- 主体资格:具有合法有效的营业执照,且经营范围包含医疗器械销售。
- 经营场所:具有与经营规模和经营范围相适应的经营场所,场所应独立、整洁,并与生活区有效隔离。
- 贮存条件:具备与经营品种相适应的贮存条件,包括设施设备、温湿度监控、防虫防鼠等。
- 人员资质:企业负责人应熟悉医疗器械相关法规;质量管理人员应具有医疗器械相关专业(如生物医学工程、药学、护理学等)大专以上学历或中级以上职称,并有一年以上相关工作经验。
- 质量管理制度:建立覆盖采购、验收、贮存、销售、售后、不良事件监测等全过程的医疗器械质量管理制度。
- 计算机信息管理系统:具有符合医疗器械经营质量管理要求的计算机系统,实现产品可追溯。
- 其他:如经营需要冷藏、冷冻的品种,还应配备相应的冷链设施;同时应取得工商登记后的相关手续。
二、二类医疗器械的研发
二类医疗器械研发是一个系统工程,涉及需求分析、设计开发、验证确认、注册申报等阶段,且必须符合《医疗器械注册与备案管理办法》及《医疗器械生产质量管理规范》的要求。
- 立项与策划:基于临床需求或市场调研,明确产品预期用途、适用人群及技术指标,进行可行性分析并制定研发计划。
- 设计开发:包括结构设计、软件/硬件开发、材料选择等,需形成设计输入、输出文件,并进行设计评审。
- 样品试制与验证:制作样机或样品,开展性能测试、安全测试(如电气安全、生物相容性)、环境试验等,确保产品符合强制性标准。
- 临床评价:根据产品风险,可通过临床试验、同品种对比或文献数据等方式进行临床评价,证明安全有效。
- 体系考核与注册检验:在具备资质的检测机构完成注册检验,并建立符合GMP要求的质量管理体系。
- 注册申报:向省级药品监督管理部门提交注册申请,包括技术资料、研究数据、体系核查文件等,经审评审批后取得医疗器械注册证。
- 上市后研究:持续开展不良事件监测、再评价及产品改进,确保全生命周期安全。
研发过程中应特别关注分类界定,确保产品按二类医疗器械管理,避免因分类错误导致注册路径偏差。建议企业提前与监管部门沟通,并借助专业法规顾问提高效率。
如若转载,请注明出处:http://www.tianqi500.com/product/1.html
更新时间:2026-11-01 08:24:22