二类医疗器械分类目录大全与研发要点解析
一、二类医疗器械分类目录概述
根据《医疗器械分类规则》及《医疗器械分类目录》,我国将医疗器械按风险程度由低到高分为一类、二类和三类。二类医疗器械是指需要严格控制管理以保证其安全、有效的医疗器械,通常具有中度风险,需要取得注册证方可生产、经营和使用。
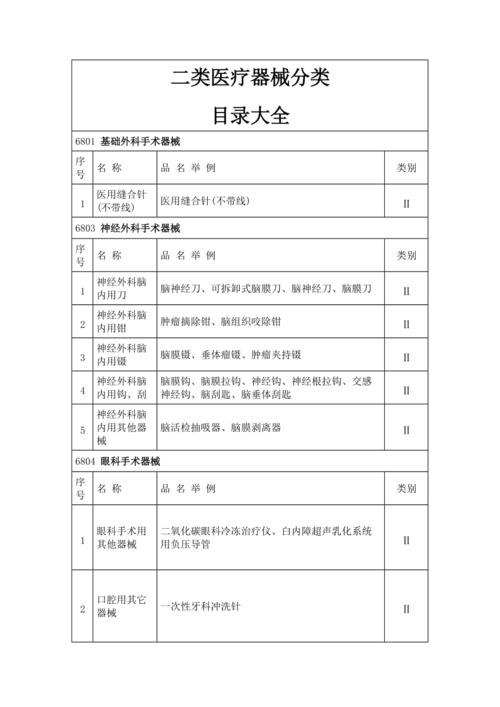
二类医疗器械分类目录共涵盖 22个子目录,包括:
- 有源手术器械
- 无源手术器械
- 神经和心血管手术器械
- 骨科手术器械
- 放射治疗器械
- 医用成像器械
- 医用诊察和监护器械
- 呼吸、麻醉和急救器械
- 物理治疗器械
- 输血、透析和体外循环器械
- 医疗器械消毒灭菌器械
- 有源植入器械
- 无源植入器械
- 注输、护理和防护器械
- 患者承载器械
- 眼科器械
- 口腔科器械
- 妇产科、辅助生殖和避孕器械
- 医用康复器械
- 中医器械
- 医用软件
- 临床检验器械
每个子目录下还有更细分的产品类别,通常以 “产品名称”+“品名举例”+“管理类别” 的格式呈现。例如,在“医用成像器械”下,超声诊断设备属于二类(部分三类除外),而X射线CT则可能属于三类。
完整分类目录可参考国家药品监督管理局(NMPA)发布的《医疗器械分类目录》及后续动态调整文件。由于目录内容庞大(数千个品名),建议通过NMPA官网或“医疗器械分类目录查询”数据库进行检索。
二、二类医疗器械研发要点
二类医疗器械的研发是一项系统工程,既要满足临床需求,又要符合法规与标准要求。以下是关键环节:
1. 立项与需求分析
- 临床需求调研:明确目标疾病的诊断、治疗或监护痛点,确定产品预期用途。
- 分类界定:根据《分类目录》判断产品是否属于二类,必要时向药监部门申请分类界定。
- 竞品分析:研究已上市同类产品的性能、优缺点、专利情况,寻找差异化创新点。
2. 产品设计与开发
- 设计输入:制定产品技术要求,包括性能指标、安全指标、环境适应性等。
- 风险管理:贯穿整个研发周期,依据ISO 14971标准进行风险分析、评价与控制。
- 电气安全与EMC:有源器械需符合GB 9706.1(医用电气设备通用安全要求)及YY 9706.102(电磁兼容)等标准。
- 生物相容性:与人体接触的部件需按GB/T 16886系列进行评价。
- 软件与网络安全:含软件的产品需符合《医疗器械软件注册审查指导原则》,关注网络安全和数据保护。
3. 验证与确认
- 设计验证:通过测试、试验证明设计输出满足输入要求。包括性能测试、安规测试、EMC测试、环境试验等。
- 设计确认:通过临床评价证明产品满足预期用途。二类器械通常可通过同品种比对或临床试验进行。
- 动物实验:必要时开展动物实验验证安全性和有效性。
4. 注册申报
- 注册检验:由具有资质的医疗器械检验机构出具检验报告。
- 临床评价:根据《医疗器械临床评价技术指导原则》,选择同品种比对、临床试验或豁免路径。
- 体系核查:建立符合《医疗器械生产质量管理规范》(GMP)的质量体系,并接受现场核查。
- 提交资料:向省级药监部门提交注册申请,包括技术文件、研究资料、说明书等。
5. 上市后管理
- 不良事件监测:建立监测体系,及时报告和处理。
- 再评价:根据法规要求开展周期性风险评估。
- 变更控制:涉及许可事项变更的,需办理变更注册。
三、研发常见挑战与对策
| 挑战 | 对策 |
|------|------|
| 法规更新快 | 指定专人跟踪NMPA动态,借助专业咨询机构 |
| 临床评价困难 | 优先选择同品种比对路径,提前准备比对资料 |
| 测试周期长 | 尽早送检,与检验机构沟通预测试 |
| 成本控制难 | 采用模块化设计,复用已有平台 |
| 知识产权风险 | 进行FTO分析,规避侵权并布局专利 |
四、
二类医疗器械分类目录是研发的起点和依据,企业需首先明确产品属性,然后按照风险管理、设计控制、验证确认、注册申报的流程系统推进研发。密切关注法规变化和技术标准更新,确保产品合规上市。通过科学的管理和专业的团队,可以有效缩短研发周期,提高注册成功率。
注:本文所述分类目录为概括性整理,实际产品分类以NMPA最新发布的《医疗器械分类目录》及动态调整文件为准。
如若转载,请注明出处:http://www.tianqi500.com/product/10.html
更新时间:2026-11-01 03:44:23