医疗器械二类备案与三类许可证的区别及二类医疗器械研发指南
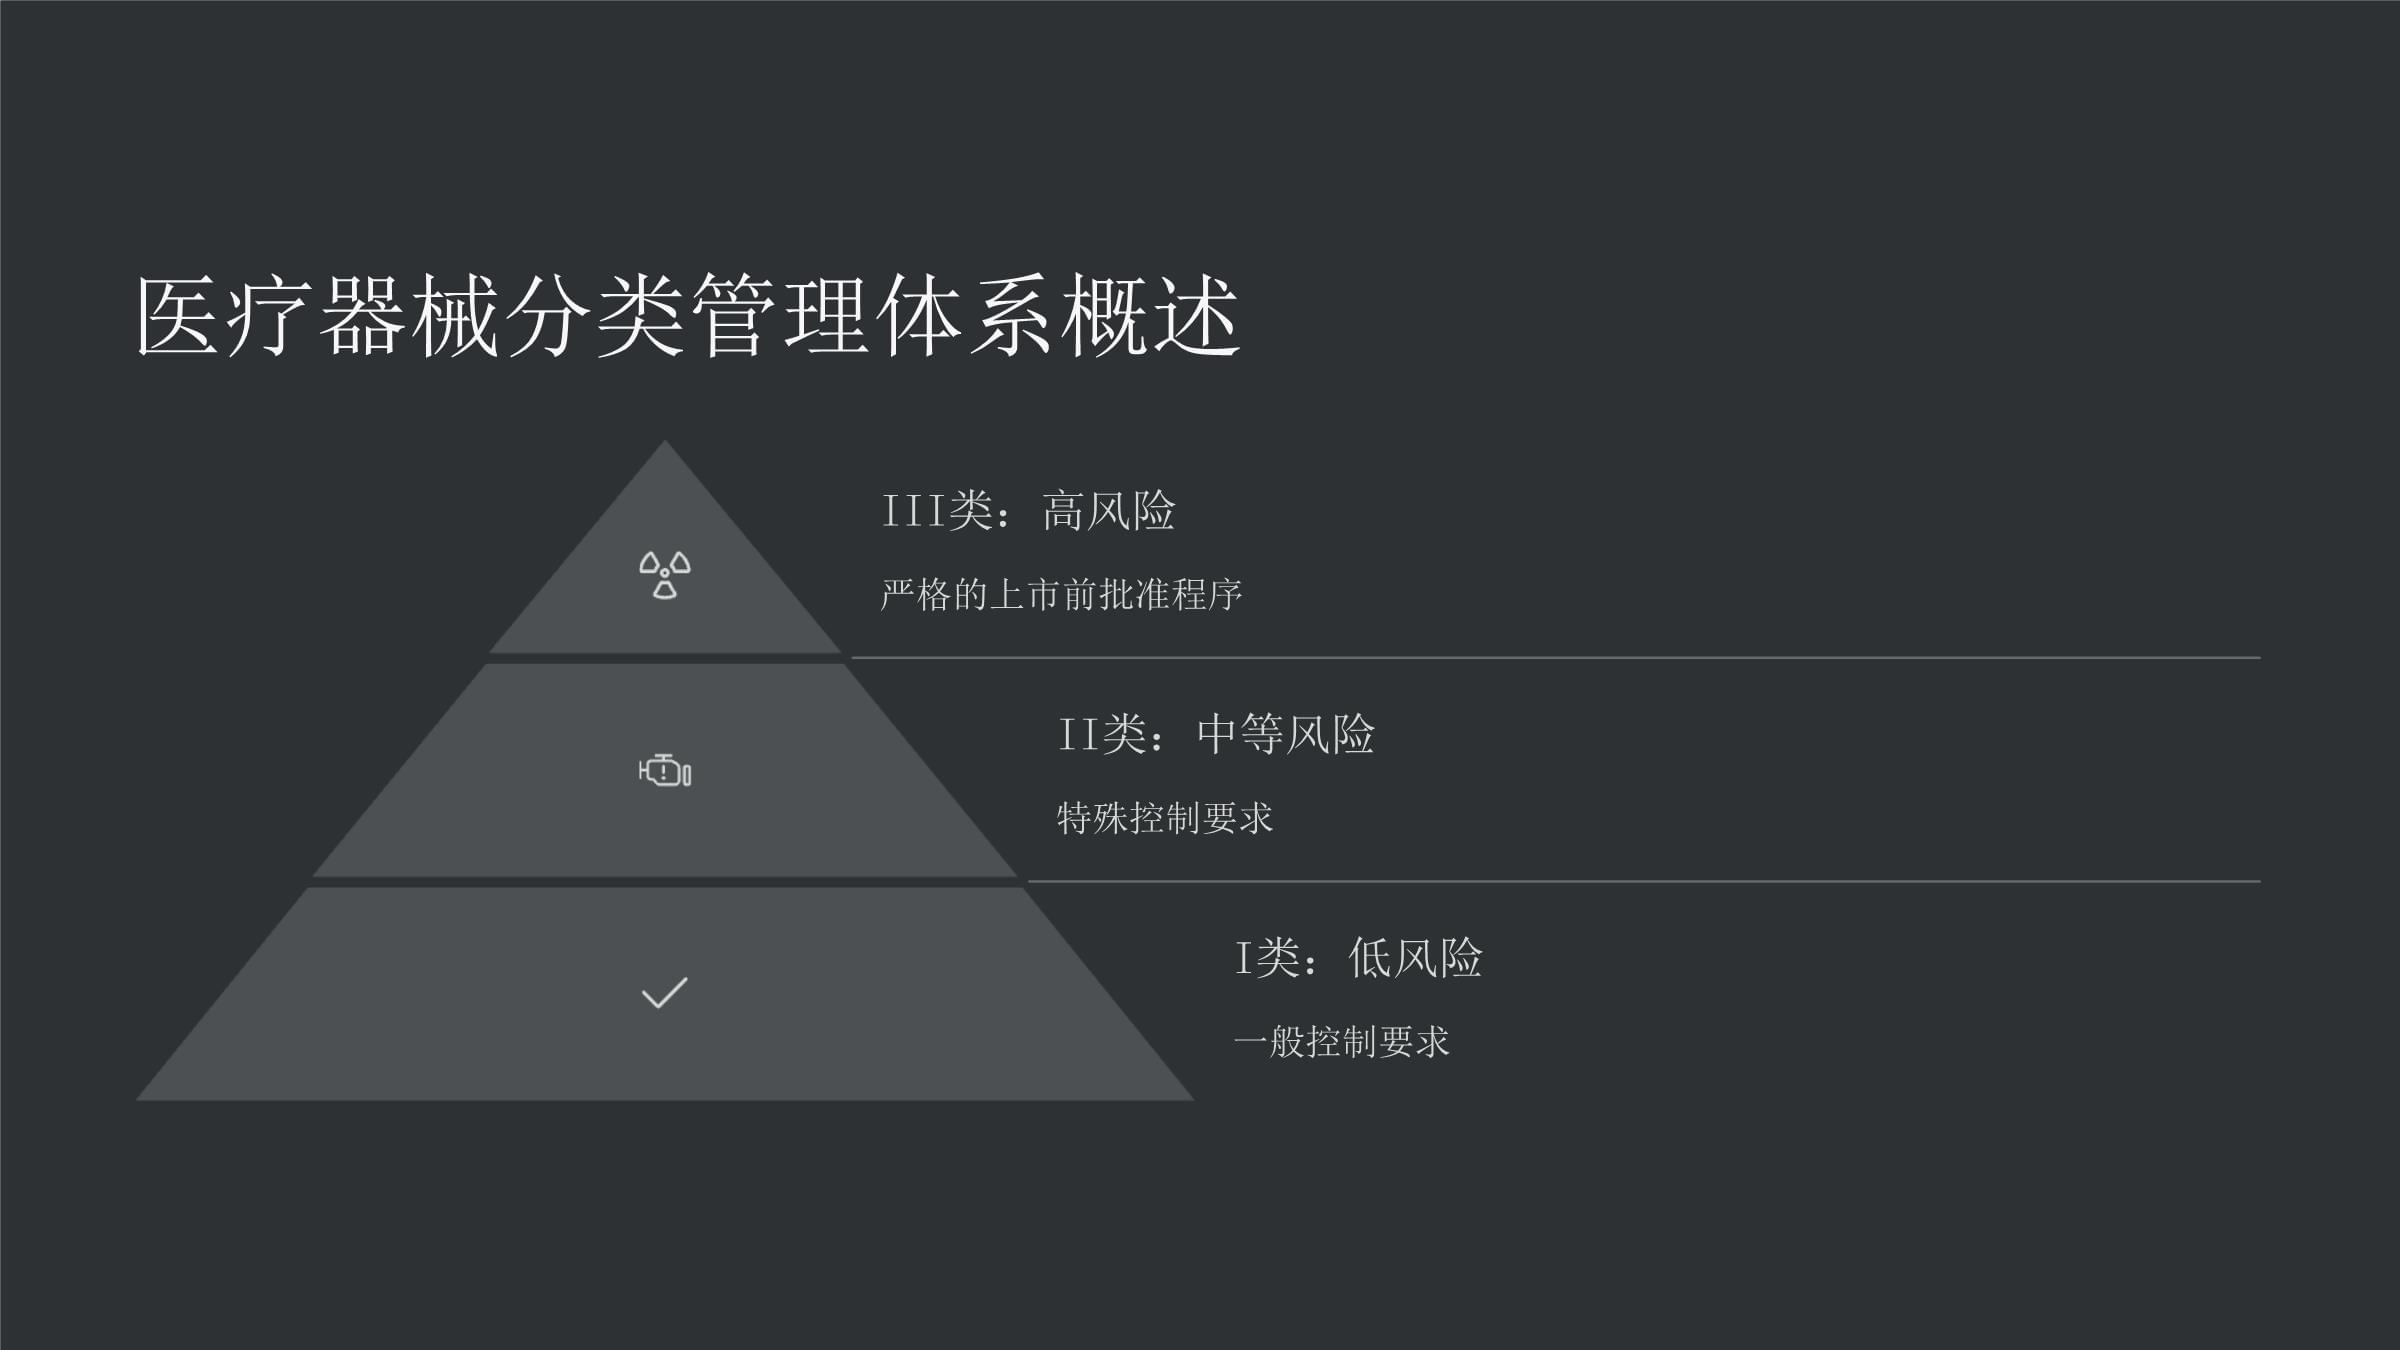
医疗器械行业受国家严格监管,根据风险程度由低到高分为一类、二类和三类。其中,二类医疗器械实行备案管理,三类医疗器械实行许可证管理,两者在监管要求、审批流程、适用产品等方面存在显著差异。二类医疗器械的研发也有其特殊要求。本文将详细解析这些区别,并为二类医疗器械的研发提供指引。
一、二类备案与三类许可证的核心区别
1. 定义与风险等级
- 二类医疗器械:具有中度风险,需要严格控制管理以保证其安全、有效的医疗器械。例如:血压计、心电图机、无菌医用手套、医用缝合针、口罩(医用外科口罩)等。
- 三类医疗器械:具有较高风险,需要采取特别措施严格控制管理以保证其安全、有效的医疗器械。例如:心脏起搏器、植入式人工器官、血管支架、可吸收缝合线等。
2. 监管方式
- 二类医疗器械:实行备案管理。生产企业需向省级药品监督管理部门备案,取得《医疗器械注册证》(备案号);经营企业需向设区的市级药品监督管理部门备案,取得《第二类医疗器械经营备案凭证》。
- 三类医疗器械:实行许可证管理。生产企业需向国家药品监督管理局申请《医疗器械生产许可证》和《医疗器械注册证》;经营企业需向设区的市级药品监督管理部门申请《医疗器械经营许可证》。
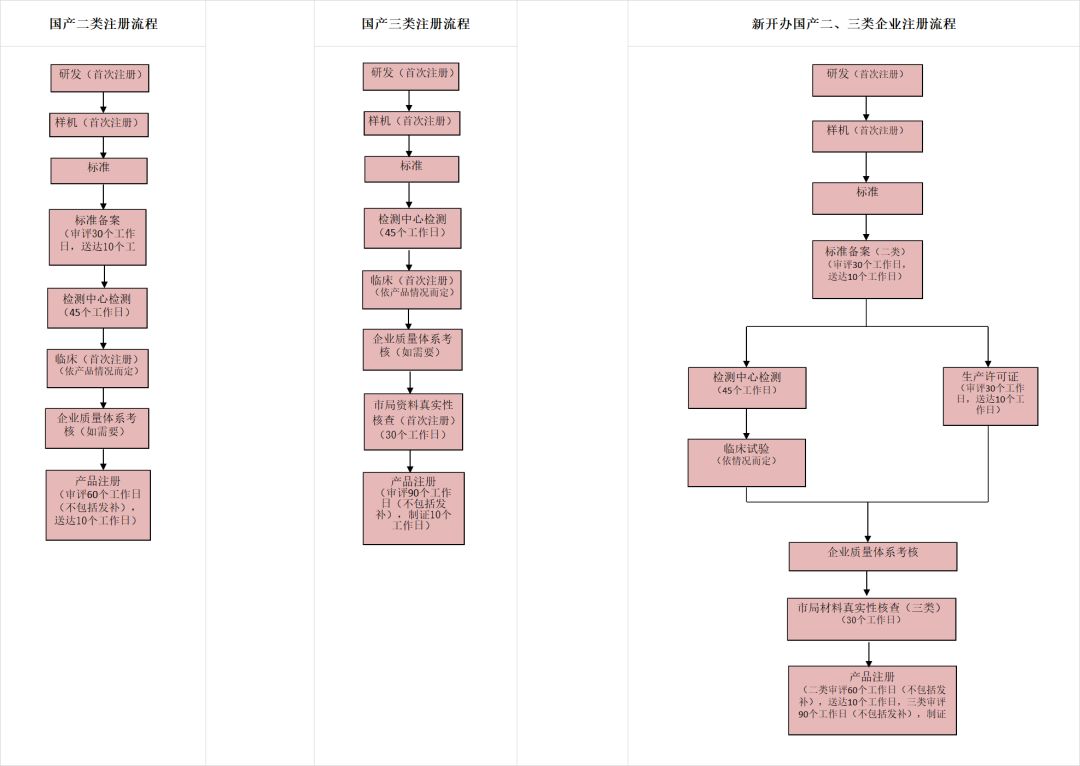
3. 审批部门与流程
- 二类医疗器械:
- 产品注册:由省级药品监督管理部门审批,流程包括产品检验、临床评价(如适用)、体系核查、技术审评等。
- 生产备案:向省级药监部门提交备案资料,符合条件的当场备案。
- 经营备案:向市级药监部门提交备案资料,符合条件的当场备案。
- 三类医疗器械:
- 产品注册:由国家药品监督管理局审批,流程更为严格,包括产品检验、临床试验(通常必须)、体系核查、技术审评、行政审批等。
- 生产许可:向国家药监局申请,需通过现场检查。
- 经营许可:向市级药监部门申请,需通过现场检查。
4. 临床评价要求
- 二类医疗器械:大部分产品可通过同品种比对进行临床评价,免于临床试验;仅少数新型或高风险产品需进行临床试验。
- 三类医疗器械:通常必须进行临床试验,除非列入《免于临床评价医疗器械目录》。
5. 证书有效期与维护
- 二类备案:备案凭证长期有效,但需在条件变化时变更备案。
- 三类许可证:注册证有效期为5年,生产/经营许可证有效期为5年,需在到期前申请延续。
6. 法律责任
- 未备案生产/经营二类医疗器械:责令限期改正,逾期不改正的,处1万元以上3万元以下罚款。
- 未取得许可证生产/经营三类医疗器械:没收违法所得、设备和原材料,罚款货值金额15倍以上30倍以下,情节严重的吊销许可证。
二、二类医疗器械的研发要点
1. 立项与风险分析
- 明确产品预期用途、适用人群、使用方法,进行风险分析(参照YY/T 0316)。
- 确定产品分类:对照《医疗器械分类目录》确认是否为二类,必要时申请分类界定。
2. 产品设计与开发
- 依据《医疗器械设计开发控制程序》建立设计开发文档,包括设计输入、输出、评审、验证、确认和转换。
- 重点关注安全性和有效性:电气安全(GB 9706.1)、电磁兼容(YY 0505)、生物相容性(GB/T 16886系列)等。
3. 检验与临床试验
- 在具有资质的医疗器械检验机构进行产品检验(如注册检验)。
- 临床评价:优先通过同品种比对,若无法比对则需开展临床试验。临床试验需在备案的临床试验机构进行,并遵循《医疗器械临床试验质量管理规范》。
4. 质量管理体系
- 建立符合《医疗器械生产质量管理规范》的质量管理体系,并有效运行。
- 准备体系核查:省级药监部门在注册审评时可能进行现场核查。
5. 注册申报资料
- 包括:产品技术要求、检验报告、临床评价资料、说明书和标签样稿、质量管理体系文件等。
- 通过省级药监部门在线平台提交,审评周期通常为60-90个工作日。
6. 生产与经营备案
- 取得注册证后,生产企业在生产前向省级药监部门备案;经营企业向市级药监部门备案。
- 需持续维护质量管理体系,接受药监部门监督检查。
三、
二类医疗器械备案与三类许可证的核心区别在于风险等级、审批层级、监管方式和临床评价要求。二类备案相对简化,但企业仍需重视产品研发和质量管理。在研发二类医疗器械时,应严格遵循法规要求,确保产品安全有效,并高效完成备案流程。建议企业密切关注国家药监局发布的最新法规和技术指导原则,必要时咨询专业机构,以降低合规风险。
如若转载,请注明出处:http://www.tianqi500.com/product/12.html
更新时间:2026-11-01 07:54:00