进口第二类医疗器械首次注册办理依据与二类医疗器械的研发
进口第二类医疗器械首次注册办理依据与二类医疗器械的研发
随着医疗技术的快速发展,第二类医疗器械在疾病诊断、治疗和康复中发挥着日益重要的作用。对于希望将境外生产的第二类医疗器械引入中国市场的企业而言,了解首次注册的办理依据至关重要。器械的研发质量直接决定了注册的可行性和效率。本文将从这两个方面展开分析,为相关从业者提供参考。
一、进口第二类医疗器械首次注册办理依据
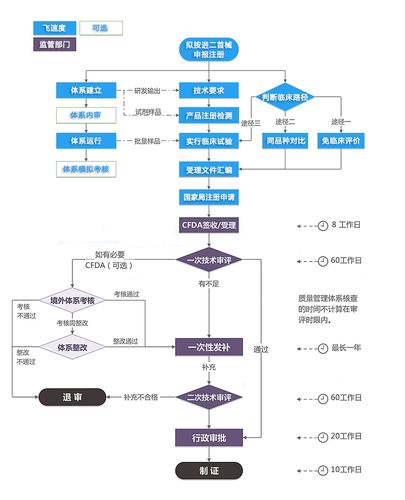
进口第二类医疗器械首次注册,是指境外生产企业将其在境外已上市的第二类医疗器械,依照中国法律法规申请在中国境内上市销售的过程。其核心办理依据主要包括以下层级:
1. 法律层面:《医疗器械监督管理条例》(国务院令第739号)
该条例是医疗器械监管的基本法律,明确了医疗器械的分类管理、注册与备案、生产、经营、使用等各环节要求。其中规定,第二类医疗器械实行产品注册管理,进口第二类医疗器械需向国家药品监督管理局(NMPA)申请注册。
2. 部门规章层面:《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号)
该办法详细规定了注册申请、受理、审评、审批的程序和时限,以及注册资料的要求。对于进口第二类医疗器械,明确由NMPA负责审评审批,境外申请人需指定中国境内企业法人作为代理人。
- 规范性文件与技术指导原则
- 《医疗器械注册申报资料要求和批准证明文件格式》(国家药监局公告2021年第121号)
- 《医疗器械通用名称命名规则》《医疗器械分类目录》
- 各类第二类医疗器械的技术审查指导原则,如《无源植入性医疗器械产品注册申报资料指导原则》《有源医疗器械产品注册申报资料指导原则》等。
这些文件具体规定了注册申报资料的内容、格式和深度要求,以及产品技术要求的编写规范。
- 其他相关依据
- 《医疗器械临床试验质量管理规范》(如涉及临床试验)
- 《医疗器械说明书和标签管理规定》
- 《医疗器械生产质量管理规范》及附录(用于注册质量体系核查)
综上,进口第二类医疗器械首次注册的办理依据是一个以《医疗器械监督管理条例》为核心、部门规章为支撑、规范性文件和技术指导原则为操作指南的完整体系。申请人需严格按照这些依据准备注册资料,并关注NMPA发布的最新政策动态。
二、二类医疗器械的研发
二类医疗器械的研发是注册成功的基石。研发过程不仅要满足临床需求,还需符合 regulatory 要求,确保产品的安全性、有效性和质量可控性。主要研发环节包括:
1. 立项与策划
基于市场需求、临床痛点和技术可行性进行立项。明确产品的预期用途、适用人群、工作原理和性能指标。进行初步的风险评估和法规路径分析,确定产品是否按二类医疗器械管理。
2. 设计开发 input 与 output
根据用户需求和技术要求,形成设计开发输入,包括功能、性能、可用性、安全性和法规要求。通过设计开发活动,输出产品图纸、技术要求、工艺文件、软件文档等。
3. 设计验证与确认
设计验证是通过试验和检测证明设计输出满足输入要求,如性能测试、电气安全、电磁兼容、生物相容性评价等。设计确认是通过临床评价证明产品满足用户需求,对于二类医疗器械,可通过同品种比对、临床试验或免于临床评价等方式进行。
4. 风险管理
贯穿整个研发周期,依据ISO 14971标准,识别与产品相关的危险,评估风险,并采取措施控制风险,确保剩余风险可接受。
5. 设计转换
将设计输出转化为最终可生产的医疗器械,确保生产工艺能够稳定生产出符合要求的产品。需进行工艺验证、设备确认等。
6.
进口第二类医疗器械首次注册是一项法规性强、技术门槛高的工作,需严格遵循中国医疗器械监管体系的要求进行资料准备和申报。而研发环节则是注册Successful的关键,只有通过科学、规范、全面的研发,才能形成充分的支持性证据。建议企业在项目启动初期即引入法规事务专业人员,开展合规性规划,以降低注册风险,加速产品上市进程。
如若转载,请注明出处:http://www.tianqi500.com/product/14.html
更新时间:2026-11-01 19:02:26