2020年第二类医疗器械经营备案材料清单及二类医疗器械研发概览
一、2020年第二类医疗器械经营备案材料清单
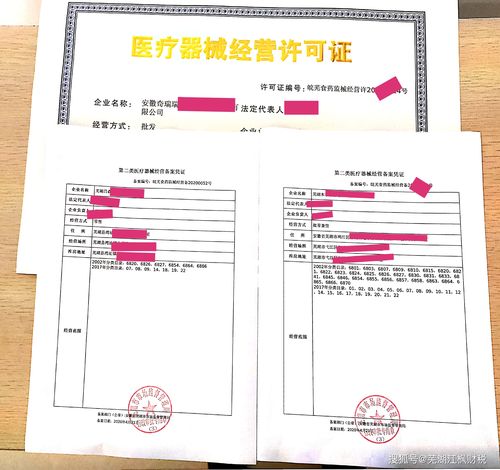
根据国家药品监督管理局相关规定,从事第二类医疗器械经营的企业,需向所在地设区的市级食品药品监督管理部门进行经营备案。2020年办理第二类医疗器械经营备案,通常需提交以下材料:
- 第二类医疗器械经营备案表(原件,加盖企业公章);
- 营业执照(复印件,核对原件);
- 法定代表人、企业负责人、质量管理人员的身份证明、学历或职称证明(复印件)。其中,质量管理人员应具有医疗器械相关专业(如医疗器械、生物医学工程、机械、电子、医学、生物工程、化学、药学、护理学、康复、检验等)大专以上学历或中级以上职称;
- 组织机构与部门设置说明(明确质量管理、采购、验收、仓储、销售、售后等部门及岗位职责);
- 经营范围、经营方式说明(如批发、零售、批零兼营等);
- 经营场所、库房地址的地理位置图、平面图(注明面积,并附房屋产权证明或租赁协议复印件);
- 经营设施、设备目录(如货架、温湿度监控设备、计算机管理系统等);
- 经营质量管理制度、工作程序等文件目录(包括采购、验收、储存、销售、售后服务、不合格品处理、不良事件监测等制度);
- 计算机信息管理系统基本情况介绍和功能说明(需满足医疗器械经营质量管理要求,能实现产品追溯);
- 经办人授权证明(如非法定代表人办理,需提供授权委托书及经办人身份证复印件);
- 申报材料真实性自我保证声明(对企业提交材料真实性的承诺)。
注意事项:
- 各地药监部门可能有细微差异,建议提前咨询当地市级市场监管局或药监局窗口。
- 备案凭证长期有效,但若企业名称、法定代表人、经营场所、经营范围等发生变更,需及时办理变更备案。
- 2020年仍沿用原国家食药监总局《医疗器械经营监督管理办法》及配套文件要求。
二、二类医疗器械的研发
第二类医疗器械是指具有中度风险,需要严格控制管理以保证其安全、有效的医疗器械,如血压计、心电图机、无菌注射器、医用缝合针、电子体温计、制氧机等。其研发流程通常包括以下阶段:
- 立项与策划
- 市场调研与临床需求分析,明确产品预期用途、适用人群、性能指标。
- 可行性评估:技术可行性、法规可行性、经济可行性。
- 成立项目组,制定研发计划、预算和里程碑。
- 设计输入
- 根据预期用途和法规要求(如《医疗器械安全有效基本要求》),确定产品的功能、性能、安全、环境适应性等要求。
- 形成设计输入文件,作为后续验证的依据。
- 设计输出
- 完成产品技术文档:图纸、配方、软件代码、工艺文件、检验规程、说明书、标签等。
- 确保设计输出满足设计输入要求。
- 设计验证
- 通过检测、试验、模拟使用等方式验证产品性能是否符合标准。
- 需进行型式检验(如GB 9706.1医用电气设备安全通用要求、GB/T 14710环境试验等),并取得具有资质的医疗器械检验机构出具的检验报告。
- 设计确认
- 通过临床评价(同品种对比或临床试验)确认产品满足用户需求和预期用途。
- 对于列入《免于临床评价医疗器械目录》的产品,可提交同品种对比资料。
- 设计转换
- 将设计转化为可批量生产的工艺,包括采购、生产、质量控制文件。
- 进行小批量试产,确认工艺稳定性。
- 风险管理
- 贯穿整个研发周期,依据ISO 14971标准识别、评估、控制风险,并保留风险管理文档。
- 注册申报
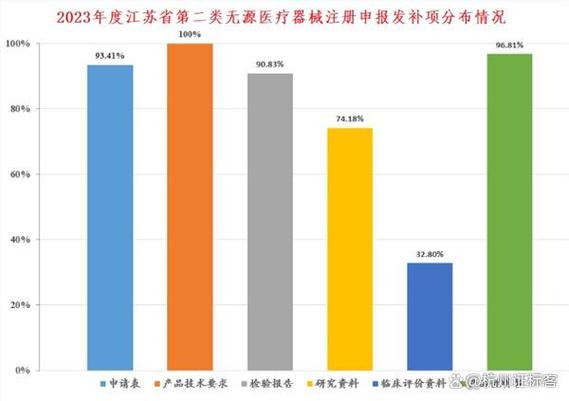
- 完成产品技术要求、检验报告、临床评价资料、说明书标签、质量管理体系文件等。
- 向省级药监局提交第二类医疗器械注册申请,通过技术审评和体系核查后取得注册证。
- 上市后持续改进
- 收集不良事件、用户反馈,持续优化产品。
- 发生设计更改时,需评估是否影响安全有效,必要时申请变更注册。
第二类医疗器械的研发既要满足技术性能要求,又要严格遵循法规和风险管理标准。经营备案则是产品上市流通后的必要合规步骤,二者共同保障医疗器械全生命周期的安全有效。
如若转载,请注明出处:http://www.tianqi500.com/product/7.html
更新时间:2026-11-01 07:45:17